Chimie organique
O2 : Substitutions nucléophiles sur les halogénoalcanes
Introduction
Les substitutions nucléophiles sont une classe de réaction importante. On les retrouve dans de nombreux procédés comme par exemple dans la fabrication industrielle de l’alcool allylique (rendement 85-95 %):
Ce type de réaction est utilisé en routine aussi bien en laboratoire qu'au niveau industriel
L’objectif de ce chapitre est de découvrir les substitutions nucléophiles, les étudier en détail afin de repérer les situations dans lesquelles elles peuvent se produire et de les contrôler.
Méthodes importantes à maitriser parfaitement
- Repérer un site pouvant subir une substitution nucléophile
- Comparer la nucléophilie de deux espèces
- Connaitre les spécificités du mécanisme de type SN1
- Connaitre les spécificités du mécanisme de type SN2
- Identifier des conditions expérimentales privilégiant un mécanisme ou un autre
Présentation de la substitution nucléophile
Bilan
Une substitution nucléophile est une réaction chimique dans laquelle un groupe fonctionnel partant (nucléofuge) est remplacé par un autre groupe (nucléophile) au sein d’une molécule.
Le bilan peut s'écrire de manière générique de la façon suivante :
Le type VSEPR du carbone subissant la substitution nucléophile ne change pas : initialement AX4, il reste AX4.
Donner la structure des produits obtenus lors des substitutions nucléophiles suivantes
Solution
Il est aussi possible de faire des réactions de substitutions nucléophiles intramoléculaires si le nucléophile et le nucléofuge sont sur la même espèce.
Repérer un site pouvant subir une substitution nucléophile
Pour qu'un site puissent subir une substitution nucléophile, il doit respecter les critères suivants :
- Etre un atome de carbone
- Etre tétravalent (de type VSEPR AX4)
- Etre électrophile
- Porter un nucléofuge
Si un atome de carbone respecte ces conditions alors il peut subir une substitution nucléophile.
La substitution nucléophile sera d'autant plus facile que :
- La liaison carbone-nucléofuge est polarisée et polarisable
- Le nucléofuge est un groupe attracteur d'électrons (effet inductif attracteur ou effet mésomère attracteur)
- Le nucléofuge doit être stable une fois parti
Le nucléofuge peut avoir des propriétés acido-basiques. Si c'est le cas, plus le nucléofuge est basique (impliqué en tant que base dans un couple de pKa élevée) et moins c'est un bon nucléofuge).
Repérer sur la molécule suivante les sites pouvant subir une substitution nucléophile :
On précise que C et P ont la même électronégativité
Solution
Dans la pratique, on réalise souvent des substitutions nucléophiles sur les dérivés halogénés (mais pas exclusivement comme nous le verrons plus tard dans l'année).
Repérer un site pouvant être un nucléophile
La contrainte principale pour qu'un site soit nucléophile est qu'il doit posséder au moins un doublet non liant.
Un site sera d'autant plus nucléophile qu'il possède les propriétés suivantes :
- Le site est chargé négativement
- Le site est peu encombré
- L'atome portant le doublet non liant est polarisable
Comparer la nucléophilie des espèces suivantes :
- HO- par rapport à H2O
- par rapport à
- par rapport à
Trouver les sites nucléophiles dans la structure suivante :
Solution
On verra souvent les mêmes nucléophiles apparaitre.
Les halogénoalcanes
Présentation
Un halogénoalcane est une molécule possédant un atome de carbone tétravalent portant un halogène.
On les organise en trois classes selon le nombre de carbone porté par le carbone fonctionnel : primaire, secondaire et tertiaire.
Dans une molécule, pour désigner un halogène quelconque on utilise souvent la lettre X.
- Représenter la structure du 1-chloro-3-méthylbutane et indiquer à quelle classe d’halogénoalcane il appartient.
- Donner deux isomères de constitution du 1-chloro-3-méthylbutane, un pour chaque autre classe d’halogénoalcane.
Solution
Repérer la classe de l'halogénoalcane va bientôt s'avérer déterminant pour comprendre comment une réaction se déroule.
Propriétés de la liaison C-X
Polarisation de la liaison C-X
On donne ci-dessous les électronégativités des halogènes et de l’atome de carbone :
| Atome | C | F | Cl | Br | I |
| χ | 2,55 | 3,98 | 3,16 | 2,96 | 2,66 |
On constate que dans tous les cas χ(C) < χ(X), autrement dit les liaisons C-X sont polarisées et toutes dans le même sens : le carbone porte une charge partielle positive et est électrophile.
Le moment dipolaire des liaisons C-X a été déterminé expérimentalement :
| Liaison | C-F | C-Cl | C-Br | C-I |
| μ (D) | 1,92 | 2,05 | 2,01 | 1,87 |
Bien que les électronégativité des halogènes soient très différentes, les moments dipolaires des liaisons C-X sont équivalents
On a vu qu'un site est d'autant plus électrophile que la liaison est polarisée et polarisable. A ce stade, on ne peut pas faire de distinction entre les différentes liaisons C-X.
Polarisabilité de la liaison C-X
La polarisabilité relative des différentes liaisons C-X a été mesurée expérimentalement :
| Liaison | C-F | C-Cl | C-Br | C-I |
| α relative | 1 | 4,1 | 5,9 | 9,1 |
Plus une liaison est polarisable et plus elle sera rompue facilement.
En comparant les polarisabilités relatives des liaisons C-X, on constate que la liaison C-F est beaucoup plus difficile à rompre que les autres liaisons C-X.
Energie de liaison C-X
Pour terminer et conclure sur la comparaison des liaisons C-X, on peut regarder les énergies de liaisons mesurées expérimentalement :
| Liaison | C-F | C-Cl | C-Br | C-I |
| Energie (kJ.mol-1) | 485 | 327 | 285 | 213 |
La liaison C-F est une liaison très forte qu'il est très difficile de rompre, beaucoup plus que les autres en tout cas.
On retiendra alors qu’on ne peut pas faire de substitution nucléophile sur une liaison C-F.
En revanche, les substitutions nucléophiles peuvent se faire sur les atomes de carbone porteurs de Cl, Br et I.
La liaison la plus facile à rompre est la liaison C-I puis la liaison C-Br et enfin la liaison C-Cl.
Donner le bilan de la réaction suivante :
Solution
On parle de sélectivité lorsque que plusieurs produits peuvent être obtenus mais que l'un est obtenu majoritairement.
Substitution nucléophile bimoléculaire SN2
Mécanisme
La SN2 se traduit par un mécanisme en un seul acte élémentaire dans lequel il y a rupture et création de liaisons dans le même acte élémentaire. On dit que c’est un mécanisme concerté.
Représenter le mécanisme de SN2 sur la réaction chimique ayant le bilan suivant : H3CCH2I + HO- = H3CCH2OH + I-
Solution
Tous les mécanismes de type SN2 se déroulent en un seul acte élémentaire. Attention toutefois à ne pas confondre bilan et mécanisme. Dans un mécanisme, les flèches indiquant les déplacements de doublets doivent apparaitre.
Profil énergétique
Représenter le profil énergétique du mécanisme de SN2 de la réaction précédente : H3CCH2I + HO- = H3CCH2OH + I-
On suppose que les réactifs et produits ont des niveaux énergétiques comparables
Solution
Le mécanisme étant en un seul acte élémentaire, il n'y a pas d'intermédiaire réactionnel.
Propriétés cinétiques
La vitesse d’une réaction de type SN2 s’écrit : v = k × [Nu-] × [RX]
L’ordre partiel est de 1 par rapport à chaque réactif. L’ordre global de la réaction est de 2.
A noter que la vitesse de réaction dépend de la concentration des deux réactifs.
Cela aura plus de sens après le chapitre sur la cinétique.
Stéréosélectivité
Une réaction est dite stéréosélective si, pouvant donner plusieurs stéréoisomères de configuration, elle en donne certains majoritairement (voire exclusivement).
Dans le cas de la SN2, on observe les résultats expérimentaux suivants :
Dans cet exemple, le carbone affecté par la réaction peut mener potentiellement à deux stéréoisomères de configuration mais un seul stéréoisomère est obtenu : la réaction est stéréosélective.
La SN2 est une réaction stéréosélective (lorsque c'est pertinent).
L’attaque du nucléophile est dorsale, c’est-à-dire à l’opposé de la liaison carbone-halogène. La configuration relative de du carbone est inversée, cela s’appelle l’inversion de Walden.
Comment montrer qu'une réaction est stéréosélective
- Il faut écrire le mécanisme de la réaction en respectant la géométrie des différentes espèces, donc en les dessinant en représentation de Cram.
- Décrire le mécanisme en insistant sur les changements dans la géométrie des différentes espèces.
- Si l'argumentation mène à un seul stéréoisomère ou en tout cas pas l'ensemble des stéréoisomères de configuration, alors la réaction est stéréosélective.
En écrivant le mécanisme de la réaction suivante et en indiquant la structure supposée du complexe activé, montrer que le mécanisme de type SN2 mène à une réaction stéréosélective :
Solution
Attention, bien que le mécanisme de SN2 se passe toujours en un seul acte élémentaire, cela ne signifie pas que la réaction peut être dite stéréosélective systématiquement. Si le produit formé ne peut pas mener à plusieurs stéréoisomères de configuration, la question de la stéréosélectivité ne s'applique pas.
Indiquer si les réactions suivantes, suivant toutes un mécanisme de type SN2, sont stéréosélectives ou non et donner la structure du(des) produit(s) obtenu(s) :
Solution
Attention à ne pas confondre inversion relative de la configuration avec la configuration absolue : la configuration relative peut s'inverser mais la configuration absolue peut rester la même. C'est le cas dans l'exemple donné :
La configuration absolue du carbone stéréogène du réactif est S et la configuration absolue du carbone stéréogène du produit est S aussi mais la configuration relative a bien changé.
Stéréospécificité
Une réaction est stéréospécifique si la configuration des produits dépend de celle des réactifs.
Une réaction ne peut être stéréospécifique que si elle est stéréosélective.
Comment montrer qu'une réaction est stéréospécifique ?
- Ecrire le mécanisme de la réaction étudiée en partant d'un stéréoisomère précis.
- Respecter la géométrie des différentes espèces, donc en les dessinant en représentation de Cram.
- Décrire le mécanisme en insistant sur les changements dans la géométrie des différentes espèces.
- Recommencer en changeant la configuration du réactif.
- Si le produit obtenu n'a pas la même configuration que le produit obtenu avec l'autre réactif, la réaction est stéréospécifique. Si on retrouve la même configuration, la réaction n'est pas stéréospécifique.
On a déjà vu les résultats expérimentaux suivants :
Montrer que la réaction SN2 est stéréospécifique.
Solution
La réaction de type SN2 est stéréospécifique (lorsque c'est pertinent).
Substitution nucléophile monomoléculaire SN1
Mécanisme
La SN1 se traduit par un mécanisme en deux actes élementaires dans lequel il y a formation d’un carbocation puis attaque du nucléophile. On dit que c’est un mécanisme par stade.
Représenter le mécanisme de SN1 sur la réaction chimique ayant le bilan suivant : (CH3)3CBr + HO- = (CH3)3COH + Br-
Solution
Tous les mécanismes de type SN1 se déroulent en un seul acte élémentaire. En sommant les actes élémentaires, on retrouve bien le bilan donné pour la substitution nucléophile.
Profil énergétique
Représenter le profil énergétique du mécanisme de SN2 de la réaction précédente : (CH3)3CBr + HO- = (CH3)3COH + Br-
On suppose que les réactifs et produits ont des niveaux énergétiques comparables
Solution
Le mécanisme étant en deux actes élémentaires, il y a un intermédiaire réactionnel qui est un carbocation ici, haut en énergie et difficile à former mais facile à faire réagir.
Propriétés cinétiques
La vitesse d’une réaction de type SN1 s’écrit : v = k × [RX].
L’ordre partiel est de 1 pour le substrat mais de 0 pour le nucléophile. L’ordre global de la réaction est de 1.
A noter que la vitesse de réaction dépend uniquement de la concentration du substrat.
Cela aura plus de sens après le chapitre sur la cinétique.
Stéréosélectivité
Dans le cas d'une réaction suivant un mécanisme de type SN1, on observe les résultats expérimentaux suivants :
On obtient la même quantité des deux stéréoisomères de configuration possibles, la réaction donnée en exemple n'est pas stéréosélective.
La SN1 n'est pas une réaction stéréosélective et ce n'est pas une réaction stéréospécifique non plus.
En écrivant le mécanisme de la réaction suivante en représentation de Cram, montrer que le mécanisme de type SN1 mène à une réaction non stéréosélective :
Solution
Bien parler de l'aspect planaire du carbocation et de l'équiprobabilité de l'attaque du nucléophile pour justifier que la SN1 n'est pas stéréosélective.
Compétition SN1 / SN2
On vient de voir deux mécanismes possibles pour les réactions de substitutions nucléophiles. Ces deux mécanismes sont toujours en compétition. Leurs propriétés étant différentes, l’expérimentateur peut favoriser l’un ou l’autre des mécanismes.
La SN1 passe par un carbocation, tout ce qui est de nature à stabiliser le carbocation favorisera le mécanisme SN1.
Classe du substrat
Donner les mécanismes de type SN1 associés à ces trois réactions puis indiquer lesquels passent par les carbocations les moins instables. En déduire alors lesquels sont les plus probables.
- (CH3)3CI + HO- = (CH3)3COH + I-
- H3CI + HO- = H3COH + I-
- H2C=CHCH2I + HO- = H2C=CHCH2OH + I-
Solution
Les halogénoalcanes tertiaires et les halogénoalcanes menant à la formation de carbocations stabilisés par mésomérie favoriseront le mécanisme de type SN1.
Les halogénoalcanes primaires non stabilisés par mésomérie favoriseront le mécanisme de type SN2.
Incertitude sur les halogénoalcanes secondaires non stabilisé par mésomérie. D'autres arguments sont nécessaires dans ce cas.
Polarité du solvant utilisé
Analysons les profils réactionnels des deux mécanismes pour la réaction suivante : (CH3)2CHI + HO- = (CH3)2CHOH + I-
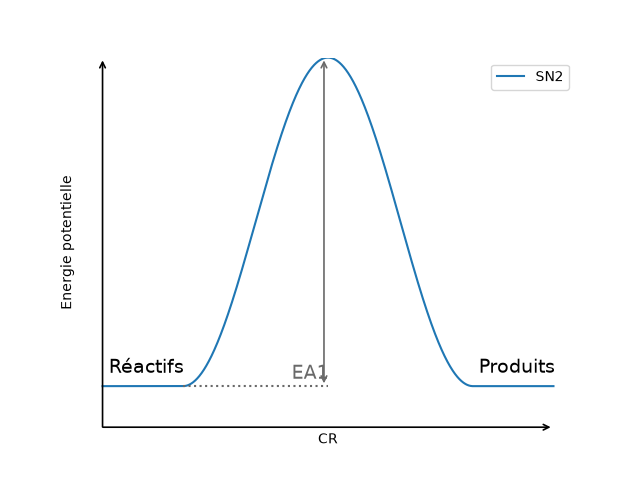
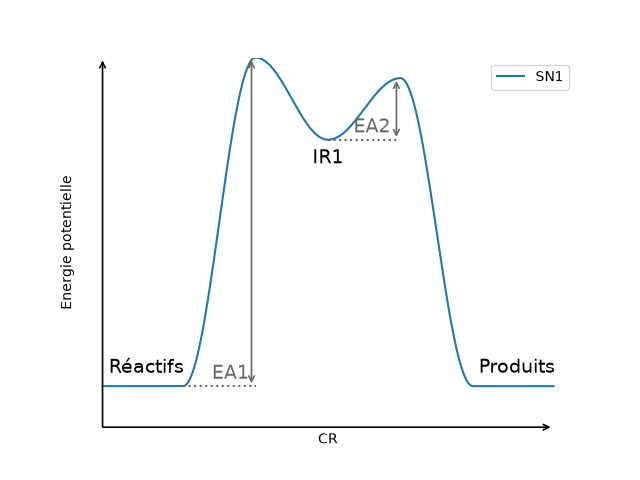
Pour le mécanisme de type SN1, le postulat de Hamond nous apprend que la structure de l’état de transition de la première étape est proche de la structure de l’intermédiaire réactionnel, c’est-à-dire du carbocation. Tout ce qui est de nature à stabiliser le carbocation abaissera aussi l’énergie d’activation de la première étape et favorisera donc ce chemin réactionnel.
Comme les carbocations sont des espèces chargées, ils seront stabilisés par les solvants polaires.
Les profils réactionnels comparés pour les deux mécanismes en présence dans un solvant polaire et dans un solvant plus polaire sont les suivants :
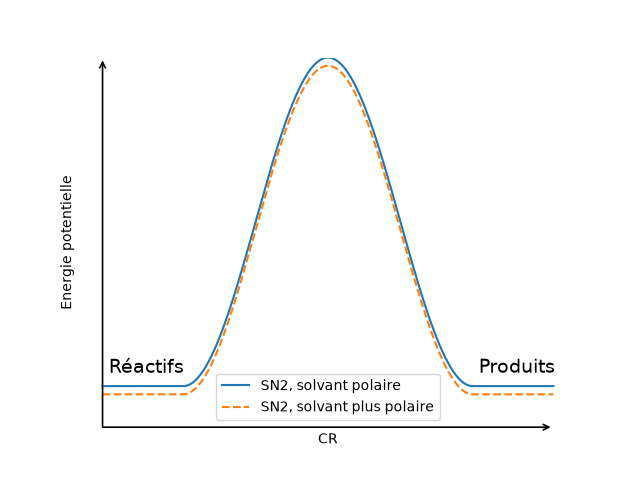
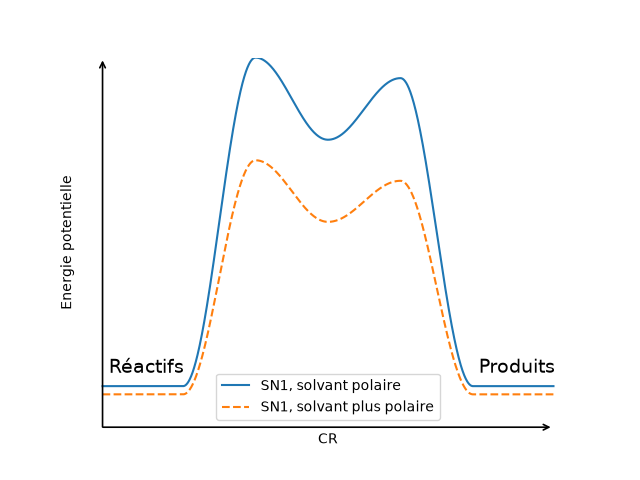
La polarité du solvant n’influence a priori pas ou très peu le mécanisme de type SN2 alors qu’il abaisse l’énergie d’activation pour les actes élémentaires du mécanisme de type SN1.
Les solvants polaires favorisent le mécanisme de la SN1
Proticité du solvant
Les solvants protiques (donneurs de liaisons hydrogène) vont avoir tendances à mieux solvater les nucléophiles en faisant des liaisons hydrogènes et vont alors diminuer le caractère nucléophile de cette espèce.
Pour une SN2, l'acte élémentaire impliquant le nucléophile a une énergie d'activation élevée. Si le nucléophile est moins bon car engagé dans des liaisons hydrogènes, cette étape sera encore plus difficile.
Ce problème est moins gênant pour la SN1 car le nucléophile attaque le carbocation qui est une espèce très réactive : l'énergie d'activation de l'acte élémentaire impliquant le nucléophile est peu élevée. Même si le nucléophile est engagé dans des liaisons hydrogènes, il pourra tout de même mener la réaction de SN1 à son terme.
Les solvants protiques favorisent le mécanisme la SN1.
Cinétique
La vitesse d’une réaction de type SN1 est de la forme : vSN1 = k × [RX]
La vitesse d’une réaction de type SN2 est de la forme : vSN2 = k × [Nu-] × [RX]
On voit que la vitesse de réaction de la SN2 est influencée par la concentration en nucléophile alors que la SN1 y est insensible. Augmenter ce paramètre accélèrera la SN2 mais ne changera pas la vitesse de la SN1.
Les fortes concentrations en nucléophiles favorisent la réaction de type SN2
Bilan
Lors de la comparaison des mécanismes à favoriser, regarder dans l'ordre :
- La stabilité du carbocation éventuellement formé
- Les informations de cinétique
- Les informations sur la stéréosélectivité de la réaction
- Le solvant utilisé
Résumé
| SN2 | SN1 | |
| Bilan | ||
| Mécanisme | En un seul acte élémentaire 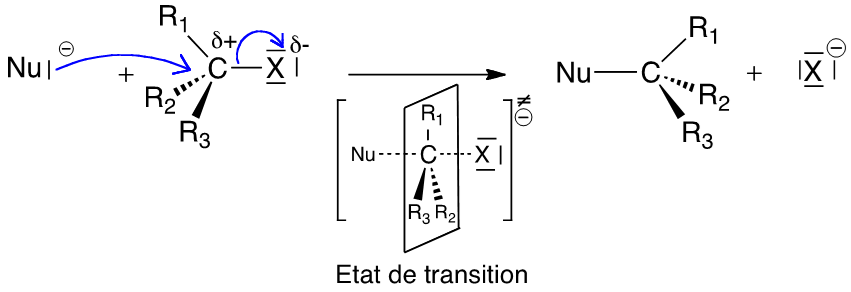 | En deux actes élémentaires 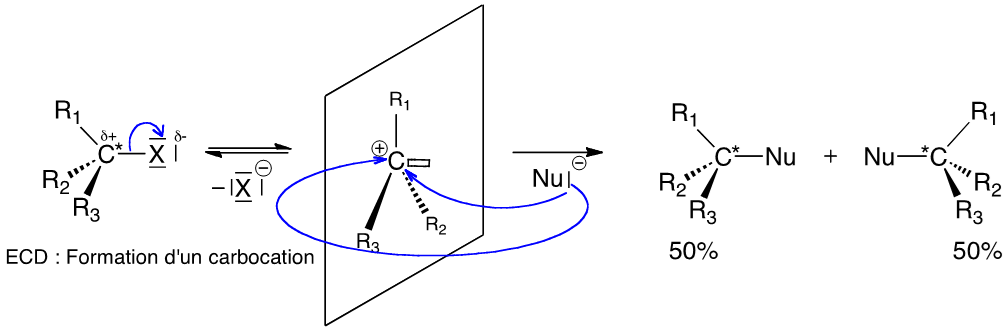 |
| Loi de vitesse | vSN2 = k × [Nu-] × [RX] | vSN1 = k × [RX] |
| Sélectivité | Stéréosélective : inversion de Walden Stéréospécifique | Non stéréosélective car carbocation plan |
| Influence de RX | Favorisé par RX primaire (moins de gêne stérique, attaque plus facile du nucléophile) | Favorisé par RX tertiaire (ou avec possibilité de mésomérie sur le carbocation) (stabilité accrue du carbocation) |
| Influence du nucléofuge | R-Cl est moins réactif que R-Br qui est moins réactif que R-I | |
| Influence du nucléophile | Fortement dépendant de la qualité du nucléophile et de sa concentration | Pas d'influence de la force du nucléophile ou de sa concentration |
| Polarité du solvant | Peu d'impact de la polarité du solvant sur la réaction | Favorisée par les solvants très polaires (abaisse le niveau énergétique du carbocation, donc de l'état de transition et finalement de l'énergie d'activation) |
| Proticité du solvant | Solvant protique défavorise la réaction (engage le nucléophile dans des liaisons hydrogènes, diminuant sa force) | Peu d'impact de la proticité sur la réaction |